

Introdução
Mastocitose sistêmica (MS) é uma doença hematológica rara, com epidemiologia ainda não totalmente definida1,2. Sua incidência varia de 0,77 a 1,1 casos por ano para cada 100.000 indivíduos, com prevalência entre 9,59 e 13 a cada 100.000 pessoas1. A MS pode se manifestar em qualquer faixa etária, porém é mais frequentemente diagnosticada após os 50 anos, sem evidências de predomínio em relação ao sexo1,2.
A MS é caracterizada pela expansão clonal de mastócitos, os quais podem infiltrar tecido cutâneo, medula óssea (MO), fígado, baço e trato gastrointestinal2-4. A proliferação mastocitária leva à liberação de mediadores químicos, principalmente a histamina, que leva a uma sintomatologia variável2-5. Os sintomas mais comuns são os cutâneos (rubor, prurido, urticária e erupções de pele)2-5. Ocasionalmente, podem ser observados taquicardia, dor torácica, hipotensão arterial, osteodinia, mialgia, cefaleia, confusão mental, ansiedade, depressão, náuseas, vômitos, epigastralgia, dor abdominal, constipação em alternância com diarreia, disfagia e úlceras orais. A maioria dos casos de MS apresenta mutações no gene KIT do códon 816 e frequentemente está associada a alergias IgE-dependentes, deficiência de vitamina D e distúrbios de saúde mental2-6.
A mastocitose é classificada em três tipos: mastocitose cutânea, mastocitose sistêmica e sarcoma de mastócitos6,7. A forma sistêmica subdivide-se em seis variantes: mastocitose da MO, mastocitose sistêmica indolente, mastocitose sistêmica smoldering, mastocitose sistêmica agressiva (MAS), mastocitose sistêmica associada a neoplasia hematológica (MS-ANH) e leucemia de mastócitos (LM)6. O termo “Mastocitose Sistêmica Avançada” (MSA) refere-se ao grupo que compreende a MAS, a MS-ANH e a LM, as quais apresentam sinais de disfunção orgânica8.
De acordo com os critérios diagnósticos da Organização Mundial da Saúde (OMS) em sua 5ª edição6, o diagnóstico de MS é confirmado na presença de um critério maior e um menor, ou três critérios menores. O critério maior considera infiltrados de mastócitos (≥15 mastócitos em agregados) densos e multifocais em biópsias de medula óssea (MO) e/ou em outros órgãos extracutâneos. Os critérios menores incluem: (a) ≥25% dos mastócitos apresentam morfologia imatura (aparência de blastos) ou fusiforme (atípica) em esfregaços de MO ou em outros órgãos extracutâneos; (b) presença de mutações (únicas ou múltiplas) no códon 816 ou em outras regiões críticas do gene KIT na MO ou em outro órgão extracutâneo; (c) mastócitos na MO, sangue ou outros órgãos extracutâneos expressam CD25 (com ou sem CD2) e/ou CD30; (d) concentração basal de triptase sérica >20 ng/mL (no caso de uma neoplasia mieloide não relacionada, uma triptase elevada não conta como um critério MS. No caso de um HαT conhecido, o nível de triptase deve ser ajustado)6,9.
Para a classificação em MS e Mastocitose Sistêmica Avançada (MSA) são avaliados os achados B e C6,10. São considerados achados B: (a) alta carga mastocitária (infiltração de mastócitos na MO ≥30% e/ou triptase sérica ≥200ng/mL sem outra causa evidente e/ou KIT D816V com frequência do alelo variante ≥10% em leucócitos na MO ou sangue periférico); (b) sinais discretos de mieloproliferação e/ou mielodisplasia (MO hipercelular com perda de células adiposas e mielopoiese proeminente ± leucocitose e eosinofilia e/ou sinais discretos de mielodisplasia, como <10% de neutrófilos, eritrócitos e megacariócitos); (c) organomegalia (hepatomegalia palpável sem ascite ou outros sinais de lesão orgânica e/ou esplenomegalia palpável sem hiperesplenismo e sem perda de peso e/ou linfadenopatia aumento palpável ou visceral de nódulos linfáticos >2cm encontrado no USG ou TC. Os achados C estão relacionados à disfunção orgânica, sendo consideradas as seguintes localidades: (a) um ou mais achados de citopenias (neutrófilos < 1 × 10⁹/L; Hb < 10 g/dL; PQT < 100 × 109/L; (b) fígado (ascite e elevação das enzimas hepáticas ± hepatomegalia ou fígado cirrótico ± hipertensão portal; (c) baço (esplenomegalia palpável com hiperesplenismo ± perda de peso ± hipoalbuminemia); (d) trato gastrointestinal (má absorção com hipoalbuminemia ± perda de peso) e (e) óssos (osteólise ≥2 cm com fratura patológica ± dor óssea)6,10.
Indivíduos com alta carga mastocitária (achados B) indicam MS e possível envolvimento de várias linhagens mieloides, embora sem disfunção orgânica6,10. Por outro lado, a presença de lesão orgânica determinada pela MS e confirmada em biópsia caracteriza os “achados C”, observados nas formas avançadas6,10.
O objetivo deste relato de caso foi descrever um caso raro de MSA, com sintomas exclusivos do trato gastrointestinal e anemia, sem envolvimento cutâneo.
O estudo foi aprovado pelo Comitê de Ética em Pesquisa envolvendo seres humanos (CEP) e aprovado em parecer de número 6.826.704 (CAAE: 77990724.9.0000.5156), emitido no dia 15 de maio de 2024, de acordo com a Resolução nº 466/201211 do Conselho Nacional de Saúde (CNS).
Relato de Caso
Paciente do sexo feminino, 78 anos, foi encaminhada ao Serviço de Hematologia em maio de 2023 devido à anemia refratária há dois anos, acompanhada de sensação de plenitude gástrica e alterações do hábito intestinal, com predomínio de diarreia. Histórico de perda de 6 quilogramas nos últimos 12 meses. Havia sido submetida a investigação prévia extensa pela Gastroenterologia, incluindo estudos endoscópicos gástricos e múltiplas colonoscopias, que identificaram apenas pequena hérnia hiatal e doença diverticular, sem evidências de sangramento. Era não etilista e não tabagista e possuía história familiar positiva para neoplasia de cólon e reto.
Ao exame físico, encontrava-se com palidez cutânea, anictérica, sem sinais de escoriações cutâneas e sem linfadenomegalias ou visceromegalias palpáveis. Os exames laboratoriais realizados encontram-se na Tabela 1.
Tabela 1. Exames complementares realizados para determinação diagnóstica e diagnósticos diferenciais.
| Exames Laboratoriais | Referências | |
|---|---|---|
| Hemoglobina | 8,5 g/dL | 12 g/dL |
| Hematócrito | 25,70% | 36% |
| Volume corpuscular médio | 95 fl | 80 a 100 fl |
| Red Cell Distribution Width | 16% | 11 a 15% |
| Leucócitos totais | 5290 | 4.000 a 10.000 /mm3 |
| Eosinófilos relativos | 0 | 1 a 6% |
| Eosinófilos absolutos | 317,4 | 40 a 600 /mm3 |
| Bastonetes relativo | 2% | 2 a 4% |
| Bastonetes absoluto | 105,8 | 80 a 400 /mm3 |
| Neutrófilos segmentados relativo | 68% | 50 a 70 % |
| Neutrófilos segmentados absoluto | 3597,2 | 2.000 a 7.000 /mm3 |
| Linfócitos relativo | 18% | 20 a 40 % |
| Linfócitos absoluto | 952,2 | 800 a 4.000 /mm3 |
| Monócitos relativo | 6% | 4 a 10% |
| Monócitos absoluto | 317,4 | 160 a 1.000 /mm3 |
| Plaqueta | 355.000 | 140.000 a 450.000 /mm3 |
| Reticulócitos | 1,20% | 0,9 a 2,4% |
| Ferro sérico | 74 mcg/dL | 50 a 150 mcg/dL |
| Ferritina | 48,6 ng/mL | 30 a 250 ng/mL |
| Índice de saturação de transferrina | 21% | 20 a 50% |
| Transaminase glutâmico-oxalacética | 12 | ≤ 40 U/L |
| Transaminase glutâmico-pirúvica | 7 | ≤ 40 U/L |
| Fosfatase alcalina | 43 | 40 a 130 U/L |
| Gama-glutamiltransferase | 33 | 9 a 36 U/L |
| Albumina | 3,9 | 3,5 a 6 g/dL |
| Bilirrubina total | 1,2 | ≤ 1,2 mg/dL |
| Bilirrubina direta | 0,6 | ≤ 0,6 mg/dL |
| Tempo de protrombina | 30 segundos | 30 segundos |
| Atividade de protrombina | 100% | 100% |
| Vitamina B12 | 916 ng/L | 200 a 900 ng/L |
| Zinco | 70,5 mcg/dL | 60 a 120 mcg/dL |
| Antígeno carcinoembrionário | 0,5 ng/mL | ≤ 2,5 ng/mL |
| CA - 19.9 | 5,9 U/mL | ≤ 37 U/mL |
| Triptase sérica | >200 mcl/L | <11 mcl/L |
| Desidrogenase lática (cinético) | 119 U/L | 120 a 246 U/L |
| Eletroforese de proteínas séricas | Gama = 0,93 g/dL, 14,1% sem componente monoclonal | 0,71 a 1,59 g/dL, 11,1 a 18,8% |
| Beta-2-Microglobulina | 4.260 ng/mL | 609 a 2164 ng/mL |
| Gastrina | 34 pg/mL | < 100 pg/mL |
| Cromogranina A sérica | 92 mcg/L | < 100 mcg/L |
| Ácido 5-hidroxi-indolacético urinário | 8,7 mg/24h | 2 a 9 mg/24h |
| Calprotectina fecal | 30 mcg/g | < 50 mcg/g |
| Estudo anatomopatológico e imuno-histoquímico | Referências | |
| Mielograma/Biópsia de medula óssea | Agregados de células mononucleadas ovoides com citoplasma eosinofílico, sugestivo de mastócitos, com presença de células fusiformes | - |
| Imuno-histoquímica de medula óssea: | ||
| CD2 | Negativo | Negativo |
| CD30 | Não realizado | - |
| CD138 – antígeno de plasmócitos (MI15) | Negativo | Negativo |
| Cadeia leve de imunoglobulina Kappa (Policlonal) | Negativo | Negativo |
| Cadeia leve de imunoglobulina Lambda (Policlonal) | Negativo | Negativo |
| Citoceratinas de 40, 48, 50 e 50,6 kDa (AE1/AE3) | Negativo | Negativo |
| CD20 – antígeno de linfócitos B (L26) | Negativo | Negativo |
| CD3 – receptor de linfócitos T – cadeia epsilon (RBT-CD3) | Negativo | Negativo |
| Anexina 1 – lipocortina; mediador da inflamação (BSB-95) | Negativo | Negativo |
| CD117 – produto do gene KIT (Policlonal) | Positivo | Negativo |
| CD34 – antígeno de células hematopoéticas e pericitos (QBEnd 10) | Negativo | Negativo |
| Mieloperoxidase – células de linhagem mielogranulocítica (MPO-7) | Negativo | Negativo |
| Triptase (G3) | Positivo | Negativo |
| CD25, cadeia alpha do receptor IL-2, clone 4C9 (4C9) | Positivo | Negativo |
| C-kit | Positivo | Negativo |
| Estudo Molecular para Mastocitose | Referências | |
| Estudo molecular do gene c-kit (mutação D816V) por reação de cadeia de polimerase | Presente | Ausente |
Legenda: CD = cluster of differentiation
Fonte: elaborada pelos autores.
Outros exames laboratoriais apresentaram função tireoidiana, testes de autoimunidade (incluindo fator reumatoide e fator antinuclear), dosagem de imunoglobulinas (IgA 394 mg/dL, IgM 55 mg/dL, IgG 1.029 mg/dL) e função renal sem alterações. A ressonância magnética de ossos longos não identificou lesões expansivas e/ou líticas.
Exame de ultrassonografia de abdome total com presença de cistos renais à direita de 1,2 x 1,1 e sem outras alterações. Tomografia de tórax e abdome sem alterações. À admissão no serviço de hematologia não foram constatados hepatoesplenomegalia, linfonodomegalia ou ascite.
Foram excluídas outras possíveis causas associadas à diarreia, como doença inflamatória intestinal, neoplasia intestinal, síndrome carcinoide, síndrome de Zollinger-Ellison e tumor neuroendócrino (ver Tabela 1). A exclusão de Mieloma Múltiplo e outras gamopatias monoclonais foi realizada através da eletroforese de proteínas, imunofixação de proteínas séricas e urinárias, ausência de anticorpos CD138, não visualização de lesões líticas nos exames de imagem e não identificação de plasmocitose na medula óssea.
Considerando a presença da variante D816V do gene KIT, elevados níveis de triptase sérica, invasão mastocitária da medula óssea (Figura 1A-B) e imuno-histoquímica com positividade para c-kit e triptase (Figura 1C-D), o diagnóstico de Mastocitose Sistêmica foi fechado. A presença de anemia e de má absorção gastrointestinal acompanhada de perda ponderal quantificada caracterizou os "achados C", determinando a reclassificação do quadro como Mastocitose Sistêmica Avançada.
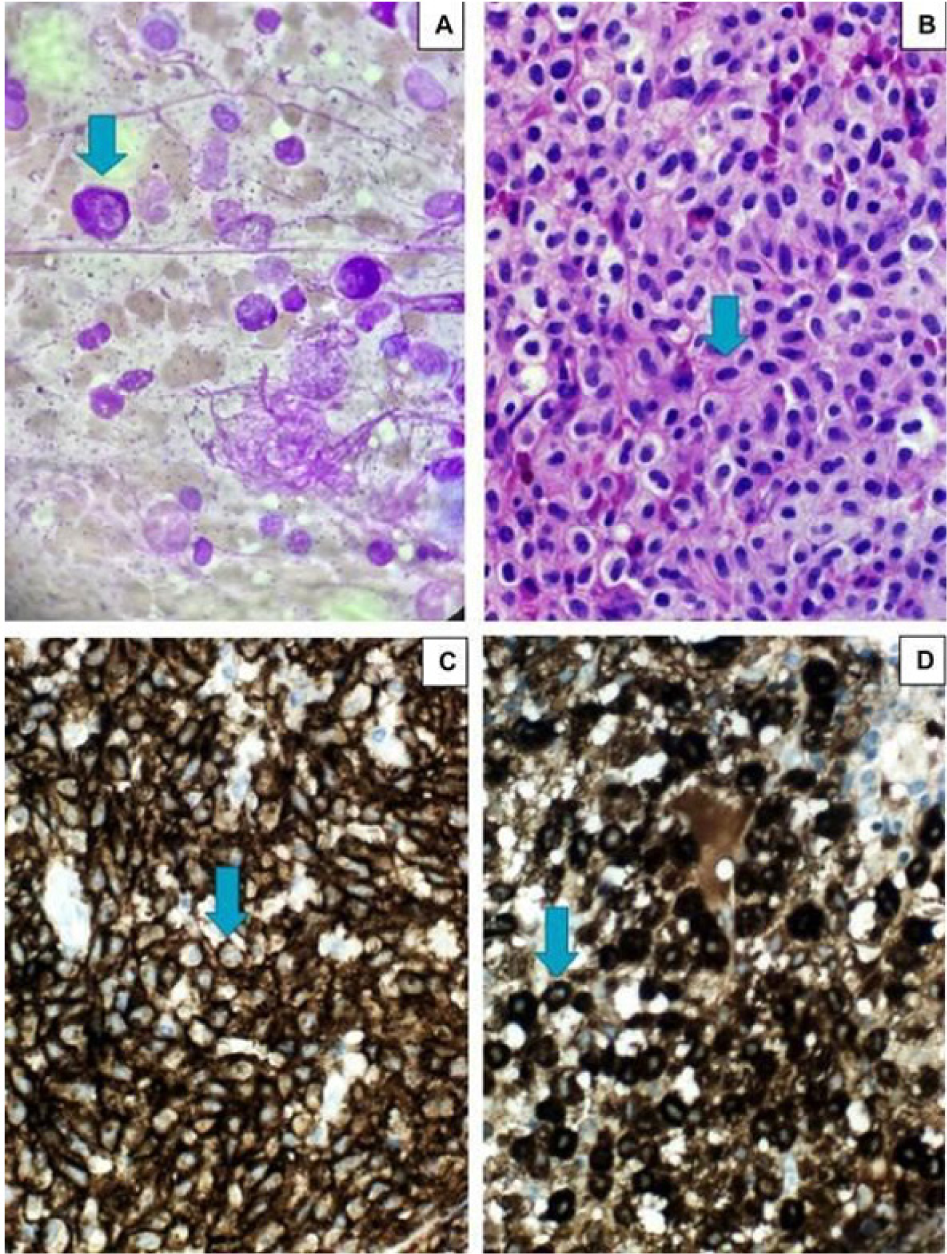
Fonte: fornecido pelo Laboratório Bacchi.
Foi iniciado o tratamento onco-hematológico com midostaurina, na dose de 100 mg por via oral duas vezes ao dia com intervalo de aproximadamente 12 horas entre as doses, e suporte hemoterápico eventual, a paciente encontra-se em controle no serviço de hematologia.
Último controle, em outubro de 2025 (diagnóstico em janeiro de 2024), mantendo necessidade transfusional mensal com concentrado de hemáticas deleucotizadas e fenotipadas, com resposta parcial à medicação e mantendo níveis de triptase acima de 100 mcl/L. Evoluiu com ascite e persistência da diarreia.
Discussão
Na Mastocitose Sistêmica (MS), o envolvimento cutâneo ocorre em mais de 80% das pessoas, independentemente da faixa etária3-10. O envolvimento do trato gastrointestinal é comum, com frequentes manifestações de náuseas e vômitos, dor abdominal e diarreia. A presença de síndrome disabsortiva é considerada um achado C e está associada à gravidade da doença3,8,10.
A diarreia crônica pode ter diversas etiologias, incluindo síndrome de má absorção, doença inflamatória intestinal, síndrome do intestino irritável e infecções crônicas. No entanto, mesmo após uma investigação ampla e criteriosa, muitos casos permanecem sem diagnóstico elucidado5. Na MS, a degranulação dos mediadores inflamatórios liberados pelos mastócitos presentes na lâmina própria intestinal pode alterar a motilidade intestinal, a sensibilidade visceral e a função da barreira epitelial. Essas alterações promovem hipersecreção e aumento da propulsão intestinal, resultando em quadros diarreicos e dor abdominal12.
A ausência de acometimento cutâneo está associada a formas mais avançadas da MS e contribui para o atraso no diagnóstico10. Seo et al. (2016)12 apresentaram dados semelhantes com o relato exposto pelos autores, que descreveram um caso clínico de MS sem urticária pigmentosa, escoriações de pele e sinal de Darier, com a presença de sintomas exclusivamente gastrointestinais, como dispepsia e diarreia de difícil controle, retardando o diagnóstico e tratamento.
Para Dranitsaris et al. (2025)2 e Veitch e Radia (2023)8, os sintomas mais comuns foram relacionados à pele, diferentemente de Seo et al. (2016)12 e do relato apresentado pelos autores2,8,11. Entretanto, todos os pacientes tiveram aumento na triptase sérica, infiltrado de mastócitos atípicos na medula óssea, positividade para CD25 e mutação no codon 816 do gene KIT2,8,11.
A forma indolente caracteriza-se por uma evolução mais arrastada e a forma avançada evolui com má resposta terapêutica e piora progressiva do status do paciente3. A mutação no códon D816V, que é a mutação mais comum na mastocitose sistêmica3, é contraindicação ao imatinibe, tendo sido indicado o uso de midostaurina3.
A midostaurina é um inibidor de multicinase com atividade contra as mutações KIT D816V e D816Y, aprovada pela Food and Drug Administration (FDA) em 2017 para o tratamento da mastocitose sistêmica avançada3. Estudos demonstraram resposta global em aproximadamente 60% dos pacientes, sem registro de respostas completas, e com reversão parcial de dano orgânico em subgrupos de respondedores2-4. O perfil de segurança é marcado principalmente por eventos adversos gastrointestinais e mielossupressão, que frequentemente exigem redução de dose, mas em geral podem ser manejados3,4,8.
O diagnóstico de MS deve ser considerado em pacientes com sintomas prolongados e inexplicáveis de disfunção do hábito intestinal. No caso relatado, as biópsias gastrointestinais não identificaram a presença de mastócitos, que poderia ter antecipado o diagnóstico. A realização da biópsia de medula óssea foi indicada devido à presença de anemia refratária não justificada por outras etiologias. O painel de anticorpos utilizados na imuno-histoquímica da medula óssea (c-KIT, CD117, triptase e CD25) foi essencial para a confirmação diagnóstica. A correlação com os níveis séricos de triptase e os estudos moleculares para a variante D816V do gene KIT é ferramenta valiosa e essencial para o diagnóstico. É fundamental, ainda, a exclusão de doenças linfo e mieloproliferativas.
Conclusão
A mastocitose sistêmica (MS) é uma condição rara, sendo ainda mais incomum a ausência de envolvimento cutâneo associada a sintomas sistêmicos restritos ao trato gastrointestinal, concomitantes à anemia. Neste relato, o diagnóstico mostrou-se complexo e desafiador, exigindo a utilização de exames especializados, de difícil acesso e interpretação. O objetivo deste relato é alertar para a importância de se considerar as manifestações do trato gastrointestinal como parte do espectro das raras doenças hematológicas sistêmicas, sugerindo uma abordagem criteriosa para esses pacientes.
Referências
- 1 Bergström A, Hägglund H, Berglund A, Nilsson G, Lambe M. Epidemiology of mastocytosis: a population-based study (Sweden). Acta Oncol. 2024;63:44–50. DOI: https://doi.org/10.2340/1651-226X.2024.31406.
- 2 Dranitsaris G, Neuhalfen H, Peevyhouse A, et al. Diagnosis and management of systemic mastocytosis in a community hematology setting. J Oncol Pharm Practice. 2025;31(1):31-8. DOI: https://doi.org/10.1177/10781552231221149.
- 3 Pardanani A. Systemic mastocytosis in adults: 2023 update on diagnosis, risk stratification and management. Am J Hematol. 2023;98(7):1097–116. DOI: https://doi.org/10.1002/ajh.26962.
- 4 Tremblay D, Wagner NE, Mascarenhas J. Management of Advanced Systemic Mastocytosis: Clinical Challenges. J Blood Med. 2024;15:421-33. DOI: https://doi.org/10.2147/JBM.S366367.
- 5 Giannetti A, Filice E, Caffarelli C, Ricci G, Pession A. Mast Cell Activation Disorders. Medicina. 2021;57(2):124. DOI: https://doi.org/10.3390/medicina57020124.
- 6 Khoury JD, Solary E, Abla O, Akkari Y, Alaggio R, Apperley JF, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022;36:1703–19. DOI: https://doi.org/10.1038/s41375-022-01613-1.
- 7 Swerdlow SH, Campo E, Pileri SA, Harris NL, Stein H, Siebert R, et al. The 2016 revision of the World Health Organization classification of lymphoid neoplasms. Blood; 2016;127(20):2375-90. DOI: https://doi.org/10.1182/blood-2016-01-643569.
- 8 Veitch S, Radia DH. Mastocytosis demystified. Hematology. 2023(1):396-406. DOI: https://doi.org/10.1182/hematology.2023000505.
- 9 Gangireddy M, Ciofoaia GA. Systemic Mastocytosis. [Updated 2023 Jul 4]. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2026 Jan. Available from: https://www.ncbi.nlm.nih.gov/books/NBK544345/.
- 10 Valent P, Akin C, Hartmann K, Alvarez-Twose I, Brockow K, Hermine O, et al. Updated Diagnostic Criteria and Classification of Mast Cell Disorders: A Consensus Proposal. Hemasphere. 2021;5:11(e646). DOI: https://doi.org/10.1097/HS9.0000000000000646.
- 11 Brasil. Conselho Nacional de Saúde. Resolução nº 466, de 12 de dezembro de 2012. Aprova as diretrizes e normas regulamentadoras de pesquisas envolvendo seres humanos. Diário Oficial da União, Brasília, DF. 13 jun. 2013; Seção I:59.
- 12 Seo H, Park SH, Byeon JS, Woo CG, Hong S-M, Chang K, et al. Chronic intractable diarrhea caused by gastrointestinal mastocytosis. Intest Res. 2016;14(3):280-4. DOI: https://doi.org/10.5217/ir.2016.14.3.280.